Replimune 于 2015 年由原 BioVex 团队成员创立,BioVex 后来被 Amgen 收购并开发出 T-VEC。
Replimune 的专有 RPx 平台基于强效的 HSV-1 骨架,旨在最大限度地提高免疫原性细胞死亡并诱导全身性抗肿瘤免疫反应。RPx 经瘤内注射后,可直接选择性地通过病毒介导杀伤肿瘤细胞,从而释放肿瘤来源的抗原,改变肿瘤微环境。当与免疫检查点抑制剂联合使用时,RPx 可激发全身性抗肿瘤免疫反应。除了RP1之外,另一个在研管线RP2在RP1基础上额外增加了编码抗 CTLA-4 抗体样分子的表达元件。
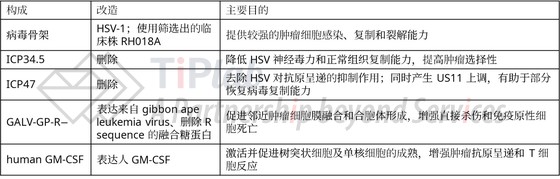
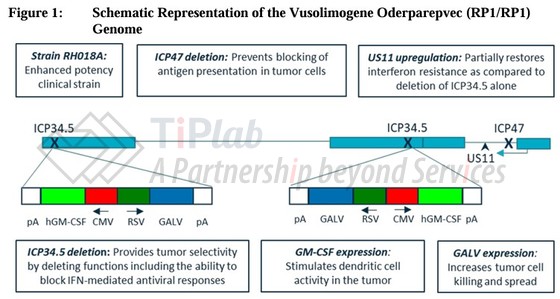
TUDRIQEV是一个经多重工程改造、可复制的 1 型单纯疱疹病毒(HSV-1)溶瘤病毒,核心结构为:HSV-1 backbone + ΔICP34.5 + ΔICP47 + GALV-GP-R− + human GM-CSF,其中,GALV-GP-R− 是 RP1 相对于 T-VEC 最核心的差异化组件。
TUDRIQEV 通过瘤内直接注射给药,适用于浅表、深部和/或内脏病变。对于深部/内脏肿瘤,给药需在影像引导下进行。 TUDRIQEV 的推荐剂量取决于肿瘤大小。
TUDRIQEV 优先在肿瘤内复制,导致肿瘤裂解,释放肿瘤抗原、病毒抗原及促炎分子,并诱导T细胞浸润。在抗 PD-1 耐药的情况下,TUDRIQEV 和 nivolumab 联合使用可能促进抗肿瘤免疫反应。
IGNYTE(NCT03767348,支持获批的关键研究)是一项开放标签、多中心 1/2 期单臂研究,旨在评估 RP1 作为单药疗法或与 nivolumab 联合治疗晚期实体瘤成年患者的安全性和有效性。IGNYTE 试验的临床结果表明,在疗效评估人群中(即,至少存在一个未注射病灶的 91 例患者),RP1 联合nivolumab的客观缓解率(ORR)为 24.2%,中位缓解持续时间为 14.1 个月。治疗耐受性良好,不良事件多为轻度至中度。
- 晚期黑色素瘤的治疗选择有限,超过半数的患者在使用抗 PD-1 疗法等免疫检查点抑制剂治疗后六个月内病情进展。这些患者预后不良,病情进展后的中位总生存期不足一年。
此前,RP1上市审批过程中收到FDA的两次完整回复函(CRL),Replimune 在解决了主要问题之后获得了加速批准,不过FDA明确要求完成 IGNYTE-3(NCT06264180)Phase III 作为上市后确证研究以证实其临床获益。
- CRL中提出瘤内注射本身可能影响被注射病灶的影像评价,并要求分别分析注射与未注射病灶,以支持系统性抗肿瘤免疫效果。因此,最终审批时只选择有未注射病灶的患者作为评估人群。
基于同样的三件优先权,Replimune于同日递交了四个PCT申请(PCT/GB2017/050036、PCT/GB2017/050037、PCT/GB2017/050038和PCT/GB2017/050039),分别涉及RP1核心结构设计、RH018A等HSV-1病毒株、RP2核心结构设计和溶瘤病毒联合免疫调节剂的癌症治疗用途。
PCT/GB2017/050036和PCT/GB2017/050037在中美欧均获得授权,在欧洲和美国均有一件授权专利,在美国有4件授权成员。
从保护主题来看,以溶瘤病毒设计和不同的HSV-1病毒株为主,也有药物组合物和用途等权利要求。
从保护范围上来讲,中国的范围明显最窄,欧洲和美国的范围相对宽泛(包括较多功能性限定特征),且美国衍生的多个授权成员划定了多个不同的保护范围。
有多个授权专利直接对应上市的RP1产品,比如,授权专利US12458696B2保护一种癌症治疗方法,包括使用含有融合蛋白基因和免疫刺激分子基因的溶瘤 HSV与 PD-1 抑制剂分别给药;CN109415703B限定编码 GALV-R− + GM-CSF、ICP47删除以及HSV-1衍生自 RH018A,非常接近RP1具体产品构型。
在FTO方面,Amgen 的授权专利 US10,034,938涉及一种治疗IIIB–IV期黑色素瘤的方法,包括施用抗 PD-1 抗体/抗 CTLA-4 抗体和HSV(包含ICP34.5功能缺失 + ICP47功能缺失+编码human GM-CSF)。从这些限定特征上看,即使 RP1 多了GALV-GP-R− 编码基因,也大概率会落入’938 专利的保护范围。Replimune 选择在RP1进入关键临床数据读出阶段提前启动专利无效:2022 年 11 月,Replimune向 PTAB 提起 IPR试图无效 ’938 专利的部分权利要求,后于2023年与Amgen和解并取得许可。
* 以上文字仅为促进讨论与交流,不构成法律意见或咨询建议。